
- La SPG26 es una variante compleja de paraplejía hereditaria ligada al gen B4GALNT1 que afecta el desarrollo cognitivo y motor.
- Se caracteriza por una rigidez progresiva en las piernas combinada con ataxia, disartria y neuropatía periférica.
- La herencia autosómica recesiva implica que el paciente debe heredar una copia mutada del gen de cada uno de sus progenitores.
- El abordaje terapéutico es multidisciplinar, centrándose en la fisioterapia y el control sintomático para mejorar la calidad de vida.

Cuando hablamos de trastornos neurológicos hereditarios, nos metemos en un terreno complejo donde la genética marca el camino. La paraplejía espástica hereditaria (SPG) no es una sola enfermedad, sino un grupo de patologías degenerativas que atacan principalmente a las neuronas motoras superiores, aquellas encargadas de enviar las órdenes desde el cerebro hacia el resto del cuerpo. Cuando estas células fallan, los mensajes no llegan bien a la médula espinal ni a los músculos, lo que acaba provocando que las piernas se vuelvan rígidas y pierdan fuerza poco a poco.
Dentro de este abanico, existen formas puras, que solo afectan a las extremidades inferiores, y formas complejas, que son las que dan más guerra porque afectan también a la parte cognitiva, la visión o la coordinación. Un ejemplo claro de estas últimas es la paraplejía espástica autosómica recesiva tipo 26, una condición muy rara que requiere un seguimiento médico exhaustivo para que los pacientes puedan llevar una vida lo más digna y cómoda posible.
La Paraplejía Espástica Tipo 26 (SPG26)
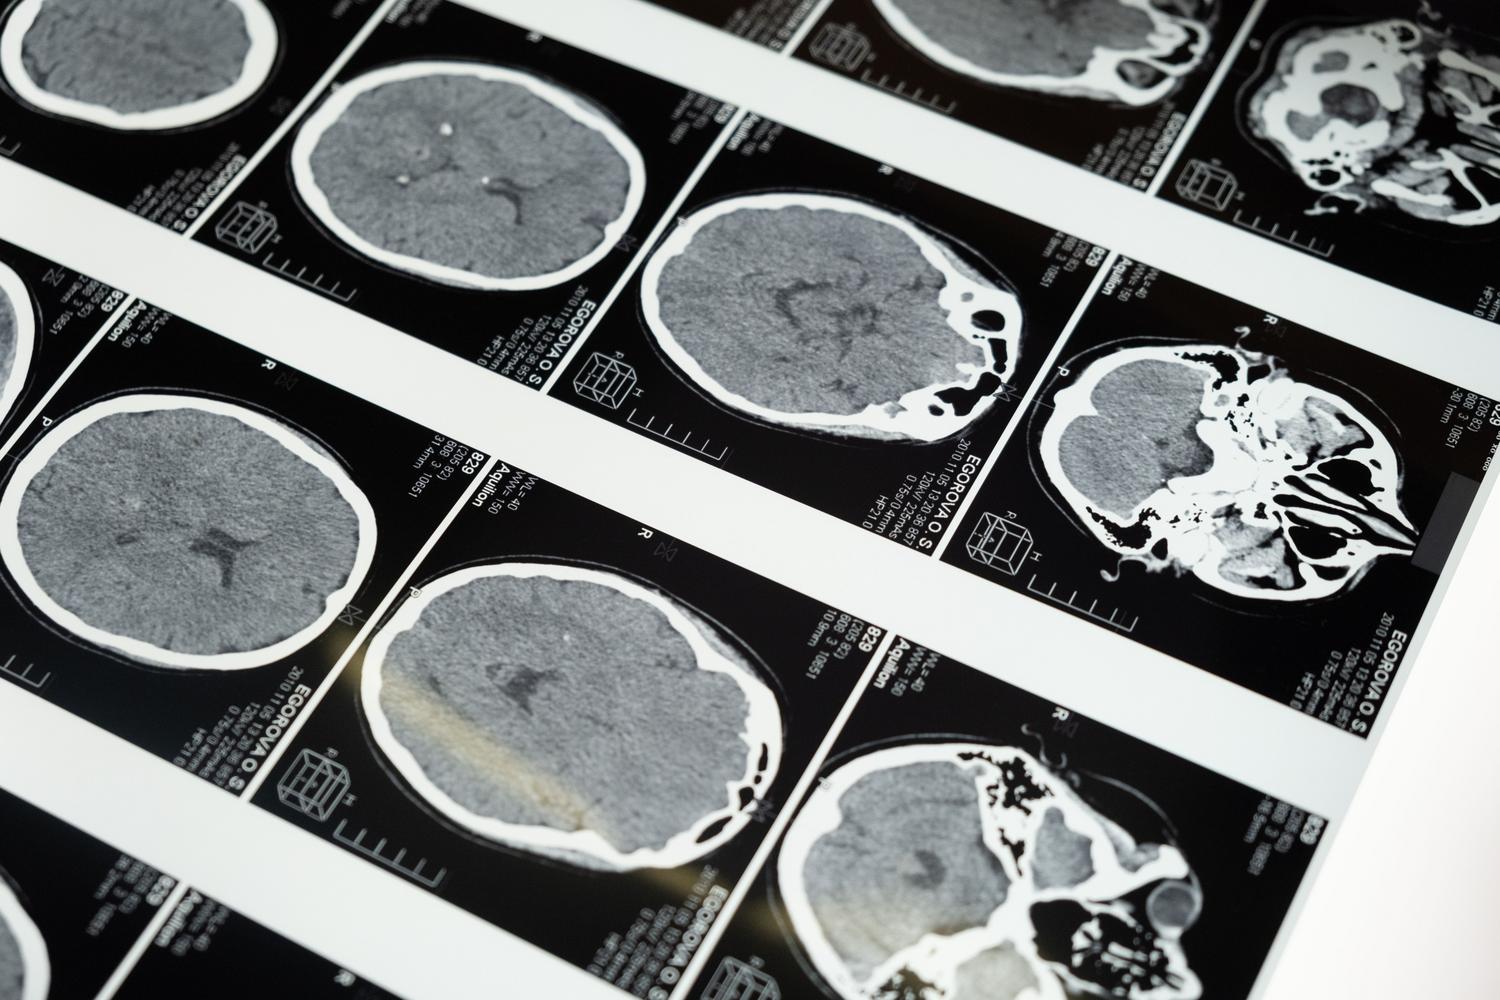
La SPG26, también conocida en el ámbito médico como deficiencia de GM2 sintasa, es una variante especialmente complicada. Suele dar la cara durante la infancia o la adolescencia, concretamente entre los 2 y los 19 años. Lo que más llama la atención es que no solo provoca esa rigidez característica en las piernas, sino que viene acompañada de un retraso en el desarrollo y alteraciones cognitivas que pueden ir de leves a moderadas.
En cuanto a los síntomas, es habitual encontrar ataxia cerebelosa y disartria, además de una neuropatía periférica. Aunque no ocurre en todos los casos, algunos pacientes presentan anomalías en el esqueleto, como escoliosis o pie cavo, y problemas en la vejiga que derivan en incontinencia. También se han reportado cataratas, distonía y fallos en el movimiento ocular, como el nistagmo o la dismetría. Todo este cuadro clínico es el resultado de mutaciones en el gen B4GALNT1, situado en el cromosoma 12, que se encarga de codificar la beta-1,4 N-acetilgalactosamina transferasa 1.
Otras variantes recesivas: SPG11 y SPG15
Para entender bien la SPG26, conviene echar un vistazo a otras formas recesivas. Por ejemplo, la SPG11 es bastante conocida por provocar una atrofia del cuerpo calloso (la unión entre los hemisferios cerebrales), lo que afecta gravemente la coordinación y la cognición. En este caso, las mutaciones en el gen SPG11 o AP4B1 alteran la función enzimática, acumulando sustancias tóxicas que dañan la médula espinal.
Por otro lado, tenemos la SPG15, vinculada al gen ZFYVE26. Esta variante es especialmente agresiva con el sistema nervioso periférico y suele manifestarse con hipotonía inicial y una posterior pérdida de capacidad intelectual. Un detalle clave aquí es la falla en el proceso de autofagia: la proteína espastizina no funciona bien, por lo que la célula no puede reciclar sus componentes desgastados, acumulando basura celular que acaba matando a la neurona.
Mecanismos de herencia y diagnóstico
Todas estas enfermedades comparten un patrón de herencia autosómico recesivo. Esto significa que, para que la enfermedad se manifieste, el hijo debe recibir una copia mutada del gen de cada padre. Lo curioso es que los progenitores suelen ser portadores sanos, es decir, tienen el gen defectuoso pero no presentan ningún síntoma, por lo que el diagnóstico suele ser una sorpresa para la familia.
Para ponerle nombre y apellido a la enfermedad, los neurólogos utilizan un arsenal de pruebas. Lo más determinante es el estudio genético mediante secuenciación (como la PCR de los exones del gen afectado). A esto se le suma la resonancia magnética (RM) para ver si hay atrofia cerebral o adelgazamiento del cuerpo calloso, y electromiografías para analizar cómo están funcionando los nervios y los músculos.
Tratamientos y manejo multidisciplinar
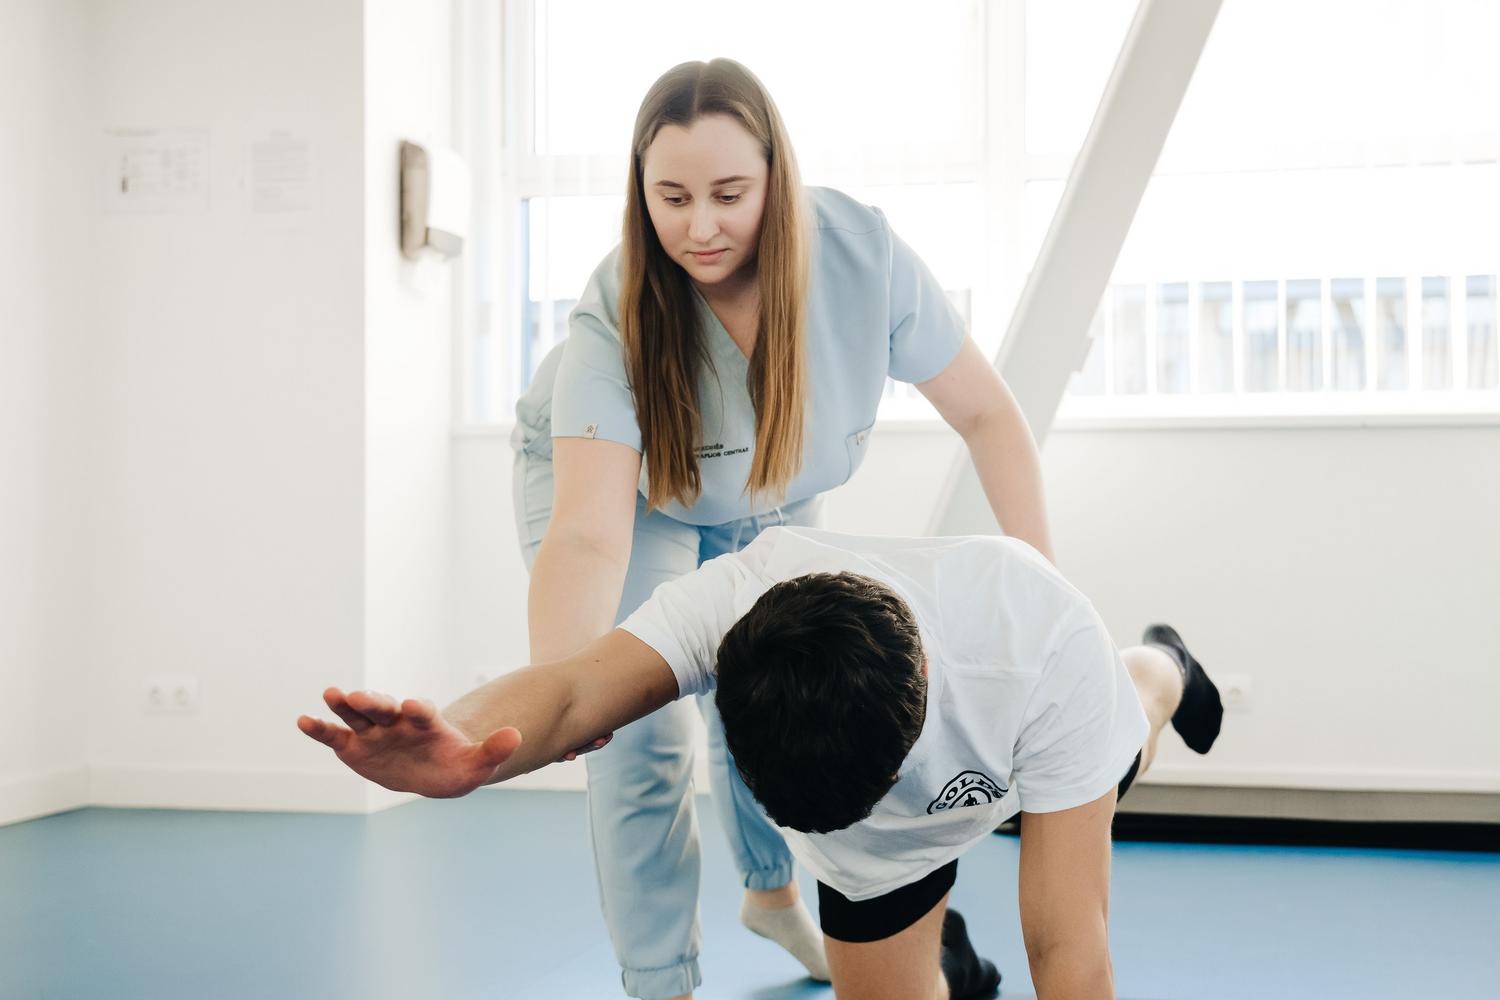
Siendo sinceros, a día de hoy no existe una cura definitiva que revierta la degeneración nerviosa o detenga la enfermedad por completo. Sin embargo, que no haya cura no significa que no haya solución para mejorar el día a día. El enfoque debe ser multidisciplinar, donde la fisioterapia es la pieza estrella para evitar que los músculos se acorten y para mantener la movilidad el mayor tiempo posible.
- Terapia Ocupacional: Fundamental para adaptar el entorno y que el paciente sea lo más autónomo posible en sus tareas cotidianas.
- Farmacología: Se utilizan medicamentos específicos para reducir la espasticidad y controlar los espasmos musculares.
- Soportes técnicos: Desde bastones hasta sillas de ruedas, dependiendo de la progresión de la debilidad muscular.
- Asesoramiento genético: Vital para que las familias comprendan los riesgos de recurrencia en futuros hijos.
La gestión de estas patologías requiere un esfuerzo coordinado entre neurólogos, genetistas y rehabilitadores. La clave reside en detectar los síntomas lo antes posible para mitigar las complicaciones y evitar que la discapacidad progrese más rápido de lo necesario, asegurando que el paciente reciba el apoyo emocional y físico adecuado.
Estas enfermedades neurodegenerativas, aunque sean extremadamente raras, comparten una base común de fragilidad en el sistema motor y, a menudo, en el desarrollo cognitivo. La combinación de mutaciones genéticas específicas, como las del gen B4GALNT1 en la SPG26 o ZFYVE26 en la SPG15, desencadena procesos de muerte celular o fallos enzimáticos que impactan la vida del paciente desde edades tempranas. Gracias a los avances en el diagnóstico molecular y a un soporte terapéutico integral basado en la rehabilitación física y el control médico, es posible gestionar la sintomatología y mejorar la calidad de vida de quienes conviven con estas condiciones.