
- Es una enfermedad neurodegenerativa compleja causada por mutaciones recesivas en el gen SPG11 que afectan la proteína espatacsina.
- Se caracteriza por rigidez progresiva en las piernas, deterioro cognitivo y un adelgazamiento característico del cuerpo calloso cerebral.
- El diagnóstico se confirma mediante resonancia magnética y pruebas genéticas de secuenciación para identificar variantes patogénicas.
- No tiene cura actual, por lo que el tratamiento se centra en fisioterapia y cuidados multidisciplinares para mejorar la autonomía.

Cuando hablamos de la paraplejía espástica autosómica recesiva tipo 11, nos metemos en un terreno complejo de la neurología. Esta patología no es un caso aislado, sino que forma parte de un grupo más amplio conocido como paraplejias espásticas hereditarias (PEH), que básicamente se manifiestan como una degeneración progresiva de las neuronas motoras superiores. Para que nos entendamos, es como si los cables que llevan las órdenes desde el cerebro hacia las piernas empezaran a fallar, provocando que los músculos se vuelvan rígidos y difíciles de controlar.
Lo que hace que la variante SPG11 sea especialmente particular es que entra en la categoría de formas complejas. A diferencia de las versiones «puras», donde el problema se queda casi exclusivamente en la rigidez de las piernas, en la tipo 11 el asunto se complica porque puede afectar a otras zonas del cerebro y al sistema nervioso periférico. Esto significa que el paciente no solo lucha con la movilidad, sino que a menudo se enfrenta a retos cognitivos o sensoriales que hacen que el día a día sea mucho más cuesta arriba.
¿Qué ocurre exactamente en el organismo?
A nivel molecular, el culpable es el gen SPG11, localizado en el brazo largo del cromosoma 15. Este gen se encarga de fabricar una proteína llamada espatacsina. Aunque la ciencia aún no tiene el mapa completo de todas sus funciones, se sabe que es vital para el mantenimiento de los axones y el transporte de proteínas dentro de las neuronas. Cuando hay mutaciones en ambas copias del gen (herencia autosómica recesiva), la espatacsina no funciona bien o no llega a producirse, lo que desencadena la degeneración de los tractos corticoespinales y las columnas posteriores de la médula.
Un detalle clave que los médicos buscan en las pruebas de imagen es el adelgazamiento del cuerpo calloso (ACC). Esta estructura, que es la que conecta los dos hemisferios cerebrales, suele estar anormalmente fina en la gran mayoría de los pacientes con SPG11. De hecho, ver esta característica en una resonancia es una pista fundamental para diferenciarla de otros tipos de paraplejias.
Sintomatología y evolución de la enfermedad
Los primeros síntomas suelen asomar la cabeza durante la adolescencia o la juventud temprana, aunque el inicio es muy variable. Lo primero que se nota es una inestabilidad al caminar y una rigidez progresiva en las piernas, lo que provoca caídas frecuentes. Con el paso del tiempo, esta espasticidad se vuelve más severa y, lamentablemente, es común que muchas personas pierdan la capacidad de andar de forma autónoma tras una o dos décadas desde que empezaron los primeros síntomas, requiriendo el uso de silla de ruedas.
- Afectación motora: Hiperreflexia en miembros inferiores, clonus y, en etapas avanzadas, atrofia muscular distal que puede afectar también a las manos.
- Problemas cognitivos: Deterioro de las capacidades intelectuales y dificultades en la coordinación.
- Disfunciones autonómicas: Urgencias urinarias o incontinencia vesical debido al mal control de los esfínteres.
- Otros signos: Disartria (dificultad para articular palabras), ataxia, nistagmo y, en algunos casos, escoliosis o pie cavo.
Es importante mencionar que algunos pacientes desarrollan una neuropatía axonal motora. Esto significa que no solo fallan las neuronas superiores (las del cerebro), sino también las inferiores, lo que provoca una debilidad muscular muy marcada y atrofia, especialmente en los músculos intrínsecos de las manos, algo que a veces puede confundirse con la ELA juvenil.
El camino hacia el diagnóstico
Llegar a un diagnóstico certero no es moco de pavo debido a la heterogeneidad genética de estas enfermedades. El proceso suele empezar con un examen neurológico exhaustivo y una historia clínica detallada. La resonancia magnética (RM) es la herramienta estrella para detectar el adelgazamiento del cuerpo calloso y la atrofia cortical difusa o hiperintensidades periventriculares.
Para cerrar el diagnóstico, es imprescindible realizar pruebas genéticas. Se utilizan técnicas como la secuenciación de Sanger o la secuenciación masiva de última generación (NGS) para identificar las mutaciones bialélicas en el gen SPG11. También se pueden emplear electromiogramas para evaluar la conducción nerviosa y biopsias musculares si se sospecha de compromiso de la motoneurona inferior.
Abordaje terapéutico y calidad de vida
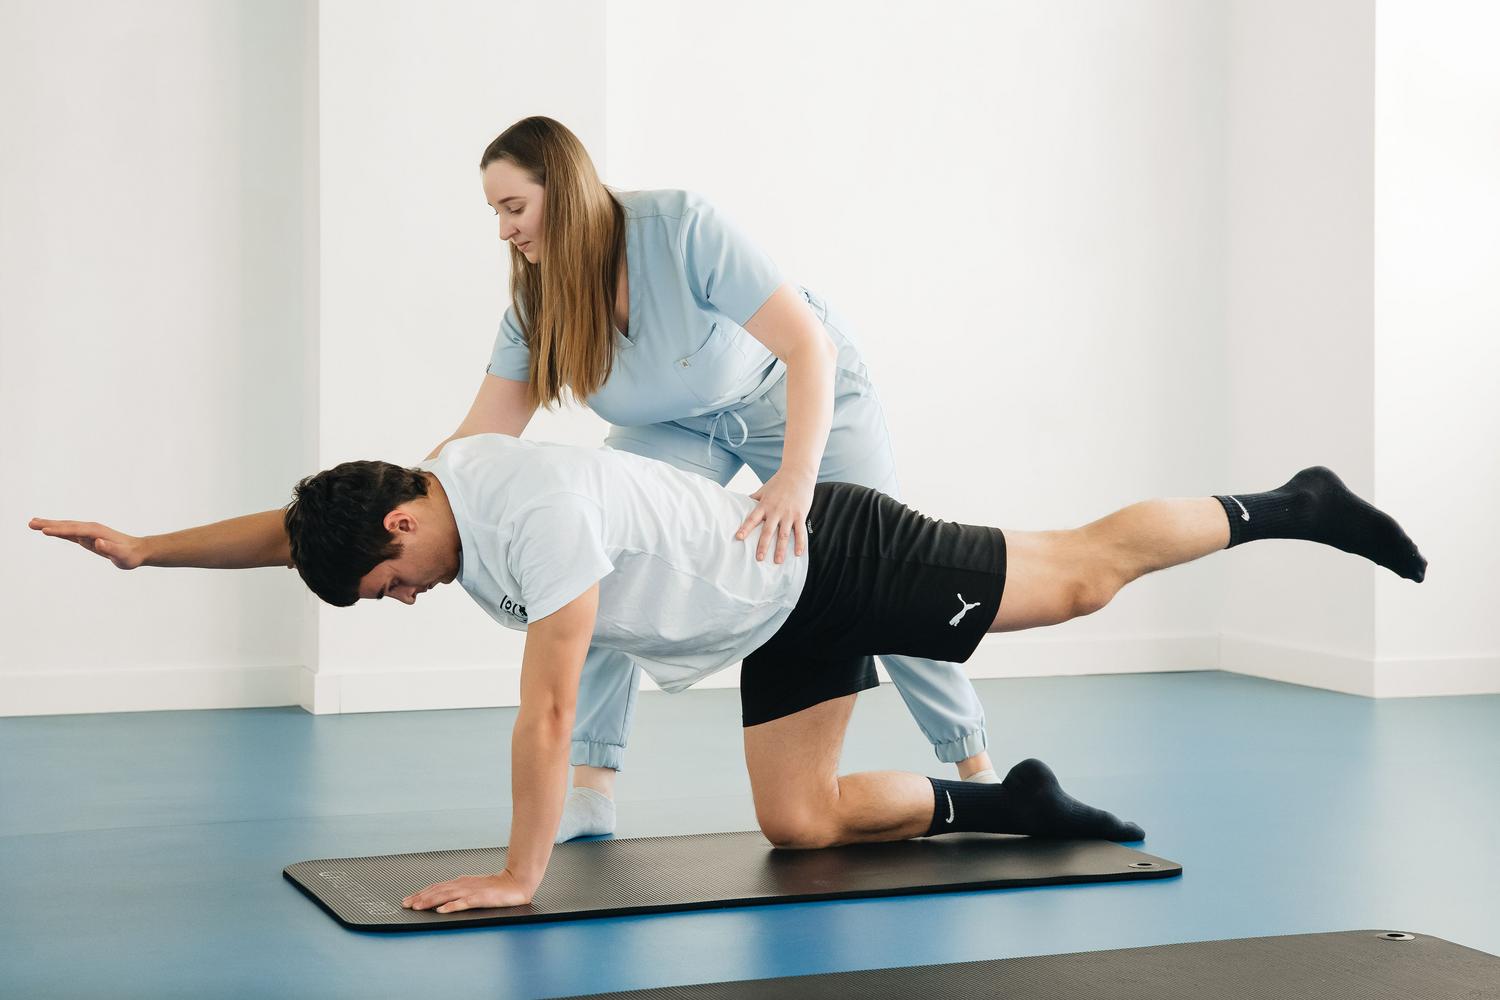
A día de hoy, hay que ser realistas: no existe un tratamiento curativo que pueda revertir la degeneración nerviosa o detener la enfermedad por completo. Sin embargo, el enfoque multidisciplinar es la mejor herramienta para mejorar la vida del paciente. La fisioterapia es fundamental para combatir la rigidez muscular y evitar que las articulaciones se bloqueen, mientras que la terapia ocupacional ayuda a adaptar el entorno para mantener la autonomía el mayor tiempo posible.
En cuanto a la medicación, se utilizan fármacos para controlar la espasticidad y los espasmos. Además, el asesoramiento genético es vital para las familias, ya que al ser una enfermedad recesiva, los padres suelen ser portadores sanos y necesitan comprender los riesgos de recurrencia en futuros hijos o hermanos. Actualmente, existen esfuerzos significativos, como los impulsados por la AEPEF, para financiar investigaciones que busquen biomarcadores y terapias basadas en la autofagia o la endocitosis celular.
Esta condición neurodegenerativa combina una rigidez motora progresiva con afectaciones cerebrales profundas, siendo el gen SPG11 y la ausencia de una espatacsina funcional el eje del problema. A pesar de que la pérdida de movilidad y el deterioro cognitivo marcan el curso clínico, el diagnóstico precoz mediante RM y genética, junto con un soporte rehabilitador intensivo, es la única vía actual para mitigar los síntomas y dignificar la vida de quienes conviven con este trastorno.