
- Trastornos neurodegenerativos caracterizados por rigidez y debilidad progresiva en las extremidades inferiores.
- Diferenciación clínica entre formas puras, que afectan solo a las piernas, y formas complejas con síntomas adicionales.
- Origen genético basado en mutaciones autosómicas recesivas que afectan a neuronas motoras superiores.

Cuando hablamos de las paraplejías espásticas hereditarias, nos metemos en un terreno complejo de trastornos neurológicos que, básicamente, hacen que las piernas se vuelvan rígidas y pierdan fuerza poco a poco. Este grupo de enfermedades, también conocidas como Enfermedad de Strümpell-Lorrain, afectan directamente a las neuronas motoras superiores, que son las encargadas de enviar las órdenes desde el cerebro hasta los músculos.
Imagínate que el cableado eléctrico de tu cuerpo empieza a fallar; los mensajes no llegan bien a la médula espinal ni a los músculos, lo que provoca que el tono muscular suba demasiado, provocando esa sensación de espasticidad y debilidad que dificulta el movimiento diario. Aunque existen muchos tipos, las formas autosómicas recesivas son especialmente variadas y a veces se presentan en casos muy aislados o familias concretas.
Diferencias entre las formas puras y complejas
Para que nos entendamos, los médicos dividen estas patologías en dos grandes bloques. Por un lado están las paraplejías puras, donde el problema se queda localizado en las piernas, causando rigidez, dificultad para caminar y, a veces, una urgencia por ir al baño o una ligera pérdida de sensibilidad a las vibraciones. Es como si el problema fuera muy específico de la zona inferior.
Por otro lado, tenemos las formas complejas, que son un poco más complicadas porque vienen acompañadas de otros «regalos» no deseados. Aquí es donde pueden aparecer ataxias, convulsiones, pérdida de visión, deterioro de las capacidades cognitivas o incluso sordera. En estos casos, la degeneración nerviosa afecta a más áreas del organismo que solo la movilidad de las piernas.
Zoom a la SPG5A y la SPG11
Dentro del catálogo de tipos recesivos, hay algunos que destacan por su frecuencia o características. La SPG5A, por ejemplo, está ligada al gen CYP7B1. Este gen es fundamental porque produce una enzima que ayuda a gestionar el colesterol en el cerebro y a fabricar neuroesteroides. Cuando esta enzima falla, el colesterol se acumula y las células nerviosas mueren, lo que acaba provocando la neurodegeneración característica de esta variante, que suele dar la cara en la adolescencia.
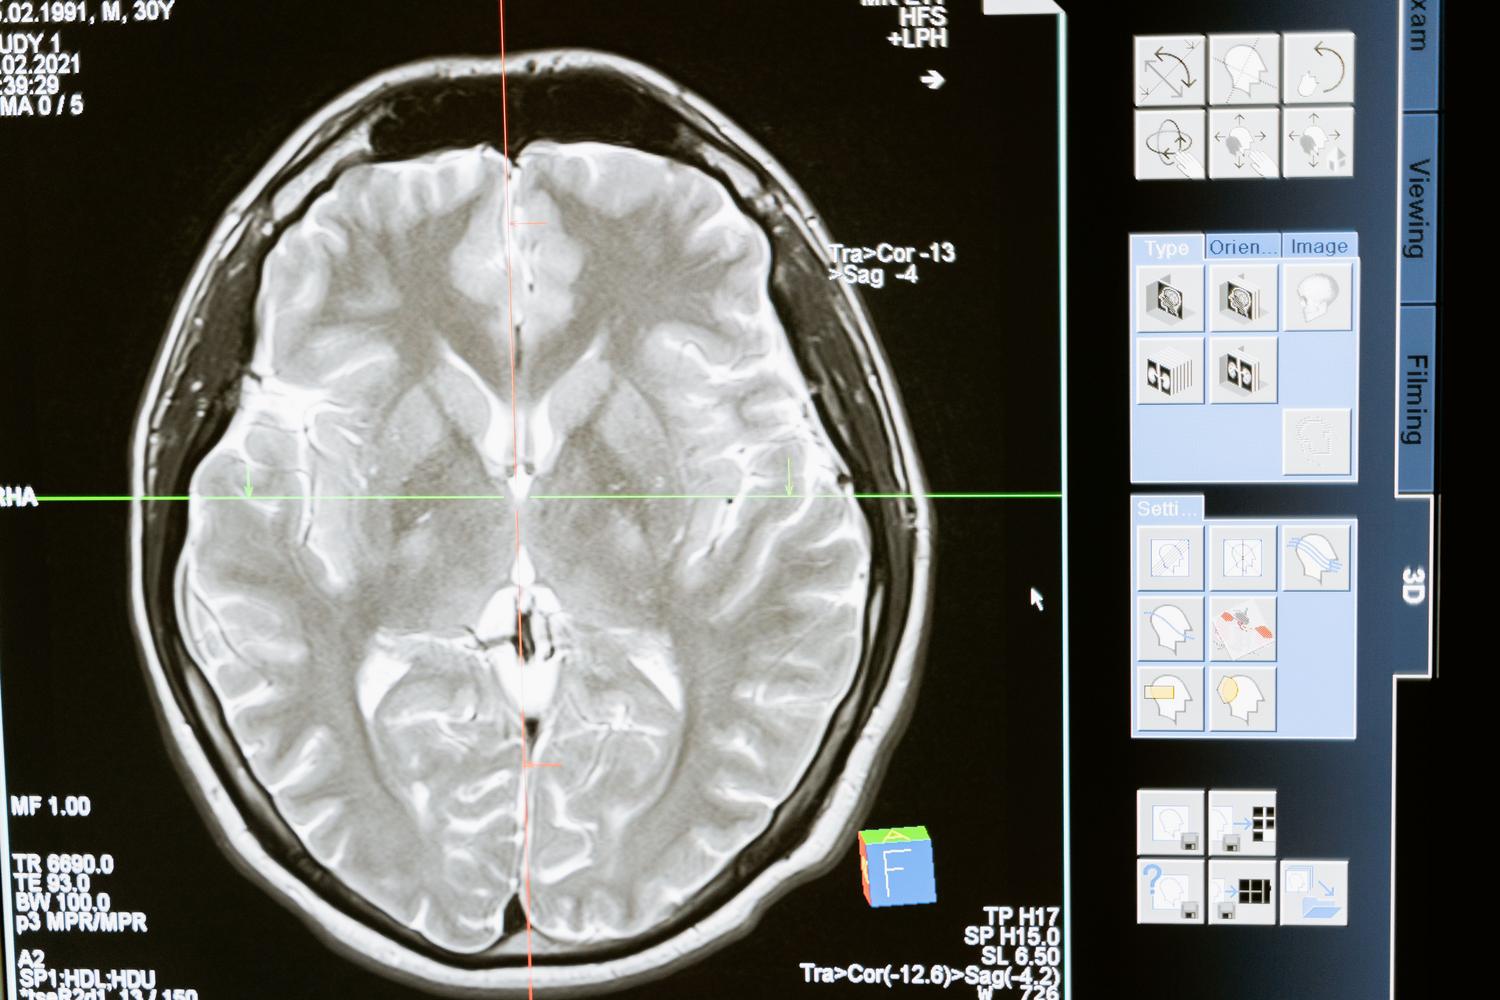
Luego tenemos la SPG11, un trastorno donde los pacientes heredan una copia mutada del gen SPG11 de cada progenitor. Aquí el problema radica en la acumulación de intermediarios tóxicos de ácidos grasos que dañan las células de la médula espinal. Es muy común que en estos pacientes se observe un cuerpo calloso delgado o incluso ausente en las pruebas de imagen, afectando no solo la marcha sino también la cognición.
¿Cómo se detecta y qué se puede hacer?
Llegar a un diagnóstico no es moco de pavo y requiere un proceso integral. Lo habitual es empezar con una evaluación clínica exhaustiva y un examen neurológico detallado. Para confirmar que estamos ante una de estas patologías, las pruebas genéticas de secuenciación son la herramienta definitiva, ya que permiten localizar la mutación exacta en los exones de los genes afectados.
Además, los médicos suelen apoyarse en la resonancia magnética (RM) para ver si hay anomalías estructurales en el cerebro, y pueden realizar electromiografías o estudios de conducción nerviosa para ver cómo están funcionando los nervios. Es vital descartar otras cosas que se parecen, como la esclerosis múltiple o la deficiencia de vitamina B12, para no dar un diagnóstico equivocado.
Manejo de los síntomas y calidad de vida
Siendo sinceros, a día de hoy no existe una cura mágica que revierta el daño o detenga la enfermedad por completo, pero eso no significa que no haya opciones. El objetivo es que la persona viva lo mejor posible. La fisioterapia y la terapia ocupacional son pilares fundamentales para evitar que los músculos se acorten demasiado y para mantener la autonomía el mayor tiempo posible.
Para combatir la rigidez, se suelen recetar medicamentos miorrelajantes y, en muchos casos, es necesario el uso de bastones, ortesis o sillas de ruedas. El apoyo de un asesor genético es fundamental para que las familias entiendan el riesgo de transmisión, especialmente en casos de consanguinidad, donde el riesgo de que ambos padres transmitan el gen mutado es mayor.
Este conjunto de trastornos neurológicos representa un desafío tanto genético como clínico, donde la clave reside en un diagnóstico precoz y un abordaje multidisciplinar. Desde la gestión de la espasticidad mediante fármacos y rehabilitación, hasta el estudio profundo de genes como el CYP7B1 o el SPG11, el objetivo final es mitigar el impacto de la neurodegeneración en las extremidades inferiores y mejorar el bienestar general del paciente.